Vue débutant — tout est expliqué simplement.
Traduction assistée par machine — la version originale allemande fait foi.
Système hormonal et reproduction
Glepaglutid
Glepaglutide · ZP1848 · Zeydovio · Glepaglutid-Acetat
Le glépaglutide (DCI glepaglutide, code de développement ZP1848, désigné dans l'UE sous le nom Zeydovio) est un analogue synthétique à action prolongée de l'hormone intestinale endogène GLP-2 (Glucagon-like Peptide-2), de l'entreprise danoise Zealand Pharma. Il est développé comme candidat-médicament à administrer par voie sous-cutanée pour le syndrome de l'intestin court (SBS) chez l'adulte – une maladie rare dans laquelle, après une résection intestinale étendue, trop peu de nutriments et de liquides sont absorbés et où les personnes concernées dépendent d'une nutrition parentérale (intraveineuse). Dans l'étude pivot de phase 3 EASE-1 (NCT03690206, 106 adultes), l'administration deux fois par semaine a réduit le volume parentéral nécessaire après 24 semaines de façon statistiquement plus significative que le placebo, tandis que l'administration une fois par semaine n'a pas atteint le critère. L'agence américaine FDA a refusé l'autorisation le 19/12/2024 par une Complete Response Letter et a recommandé une étude supplémentaire ; dans l'UE, le CHMP a recommandé l'autorisation le 17/09/2026, mais la décision de la Commission européenne restait attendue à l'état d'octobre 2026. Toutes les affirmations d'efficacité proviennent d'études cliniques ; aucun accès au marché n'a été obtenu nulle part à ce jour.
Statut réglementaire
Uniquement en essais cliniques · non autorisé
Médicament expérimental en cours d'examen réglementaire – à l'état d'octobre 2026, autorisé à l'usage dans aucune région : dans l'UE, le CHMP a recommandé l'autorisation le 17/09/2026 (nom commercial Zeydovio), la décision de la Commission européenne restant attendue ; aux États-Unis, une Complete Response Letter de la FDA a été émise le 19/12/2024, une étude de confirmation de phase 3 recrutant depuis février 2026.
Classe du médicament
Agoniste du récepteur du GLP-2 à action prolongée (analogue peptidique synthétique, sous-cutané) – médicament expérimental en cours d'examen réglementaire
Demi-vie (informative)
Descriptif : le glépaglutide est conçu comme un analogue du GLP-2 à action prolongée et a été étudié dans les études pivots par voie sous-cutanée à un rythme bihebdomadaire – contrairement au GLP-2 endogène, dégradé en quelques minutes par l'enzyme DPP-4. Cette page ne mentionne volontairement aucune valeur pharmacocinétique applicable, aucune quantité de dose ni aucune concentration.
Étudié dans la littérature
Injection sous-cutanée. Dans l'étude pivot EASE-1, deux rythmes d'administration (deux fois, respectivement une fois par semaine) ont été comparés au placebo ; un auto-injecteur a été étudié pour l'administration. Ce n'est pas une instruction d'utilisation, mais décrit exclusivement la façon dont la substance a été étudiée dans les études.
Mécanisme d’action
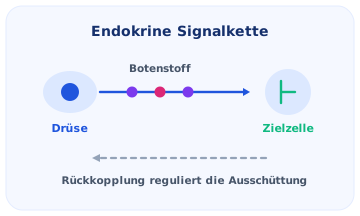
Le glépaglutide est un analogue à action prolongée du GLP-2 humain. Le GLP-2 est naturellement sécrété par les cellules L de l'intestin et favorise la croissance et la fonction de la muqueuse intestinale. Selon l'évaluation de l'Agence européenne des médicaments (EMA), le glépaglutide augmente la circulation sanguine de l'intestin et de la veine porte, diminue la sécrétion d'acide gastrique et la motilité intestinale et stimule la croissance de la muqueuse intestinale. L'objectif est de soutenir l'adaptation de l'intestin restant afin d'améliorer l'absorption de nutriments et de liquides et de réduire le besoin de nutrition parentérale. Le GLP-2 endogène n'a une durée d'action que de quelques minutes, car il est rapidement dégradé par l'enzyme DPP-4 ; le glépaglutide, en tant qu'analogue à action prolongée, est conçu pour agir nettement plus longtemps et a été étudié dans les études à un rythme bihebdomadaire. Le GLP-2 appartient à la même famille hormonale dérivée du proglucagon que le GLP-1, mais agit via son propre récepteur et vise une autre indication – ce n'est expressément pas une substance métabolique ou amaigrissante comme les médicaments GLP-1 sémaglutide ou tirzépatide.
La durée d'action prolongée par rapport au GLP-2 endogène est à la base de l'administration bihebdomadaire étudiée. Des quantités de dose concrètes, des concentrations, des paliers de dose ou des instructions de préparation et d'injection ne sont volontairement pas mentionnés ici – il s'agit d'un éclairage éducatif, pas d'un guide d'utilisation. De telles indications relèvent exclusivement de médecins traitants spécialisés dans le syndrome de l'intestin court, dans le cadre d'un traitement ou d'une étude.
Histoire de la recherche
Le glépaglutide (code de développement ZP1848) a été développé par Zealand Pharma A/S (Danemark) comme analogue du GLP-2 à action prolongée pour le syndrome de l'intestin court. L'étude pivot de phase 3 EASE-1 (NCT03690206) a débuté le 04/10/2018 et s'est achevée le 26/07/2022 ; elle a inclus 106 adultes et a comparé une administration deux fois par semaine, une administration une fois par semaine et un placebo (en quadruple aveugle). Sur la base du programme EASE, Zealand a déposé une demande d'autorisation (New Drug Application) auprès de l'agence américaine FDA. Le 19/12/2024, Zealand a fait part d'une Complete Response Letter de la FDA : du point de vue de l'agence, le dossier ne démontrait pas pleinement l'efficacité et la sécurité de la posologie à commercialiser ; la FDA a recommandé une étude clinique supplémentaire. Le 02/06/2025, Zealand a annoncé le dépôt de la demande d'autorisation européenne (Marketing Authorization Application) auprès de l'EMA, appuyée sur EASE-1 comme étude pivot, les résultats intermédiaires des études d'extension EASE-2 et EASE-3 ainsi que l'étude mécanistique EASE-4 (phase 3b). Comme étude de confirmation, l'étude de phase 3 EASE SBS 5 (NCT07197944) a débuté, qui recrute selon le registre depuis le 11/02/2026. Le 17/09/2026, le Comité des médicaments à usage humain (CHMP) de l'EMA a émis une recommandation d'autorisation favorable pour le nom commercial Zeydovio ; la décision finale de la Commission européenne restait attendue à l'état d'octobre 2026. Les résultats complets d'EASE-1 ont été publiés, après évaluation par les pairs, dans la revue Gastroenterology (édition imprimée avril 2025, publication en ligne anticipée le 19/12/2024). Contexte : l'analogue du GLP-2 établi dans le syndrome de l'intestin court est jusqu'à présent le tédaglutide (Revestive/Gattex) ; un autre candidat de la même classe en phase 3 est l'apraglutide.
Aspects positifs
Ce que la recherche montre de prometteur
Domaines de recherche
- Syndrome de l'intestin court avec insuffisance intestinale (SBS-IF) chez les adultes dépendants de la nutrition parentérale – réduction du besoin de nutrition/liquides parentéraux (étude pivot EASE-1 ; étude de confirmation EASE SBS 5 depuis 2026)
- Promotion de l'adaptation intestinale et de la croissance de la muqueuse intestinale
- Efficacité et sécurité à long terme dans les études d'extension EASE-2 et EASE-3
- Effets mécanistiques sur l'absorption intestinale de liquides et d'énergie (étude EASE-4)
Effets documentés (d’après la littérature)
- EASE-1 (phase 3, NCT03690206, 106 adultes atteints du syndrome de l'intestin court ; évaluée par les pairs dans Gastroenterology 2025) : l'administration deux fois par semaine a réduit le volume parentéral nécessaire chaque semaine après 24 semaines de façon statistiquement plus significative que le placebo (p=0,0039).
- EASE-1 : l'administration une fois par semaine a certes entraîné une réduction numérique, mais n'a atteint la signification statistique sur aucun critère principal ou secondaire important.
- EASE-1 (Gastroenterology 2025) : sous l'administration deux fois par semaine, 65,7 % ont obtenu une réduction du besoin parentéral d'au moins 20 % (semaines 20 et 24) contre 38,9 % sous placebo (p=0,0243).
- EASE-1 (Gastroenterology 2025) : dans le bras bihebdomadaire, 5 personnes traitées (14 %, soit « environ une sur sept », comme le formule aussi l'évaluation de l'EMA/CHMP) sont devenues après 24 semaines totalement indépendantes de la nutrition parentérale et des liquides (autonomie entérale) ; aucune dans le groupe placebo. En additionnant les deux bras glépaglutide, le fabricant a rapporté neuf personnes totalement sevrées.
- Effets indésirables fréquents selon l'évaluation de l'EMA : réactions au site d'injection, complications de la stomie (chez les personnes porteuses d'une stomie), douleurs abdominales, ballonnement/distension abdominale, nausées, rétention/surcharge liquidienne et vomissements.
Analyse des risques
Ce qu’il faut considérer de façon critique et honnête
Statut réglementaire par région
Le demandeur est Zealand Pharma A/S. Après le dépôt de la demande d'autorisation le 02/06/2025, le CHMP a émis le 17/09/2026 une recommandation d'autorisation favorable pour Zeydovio – pour le traitement des adultes atteints du syndrome de l'intestin court qui sont stables après une phase d'adaptation intestinale consécutive à une opération. La décision contraignante est ensuite prise par la Commission européenne ; elle restait attendue à l'état d'octobre 2026 selon la page de l'EMA (le produit y reste au stade de l'avis). Ce n'est qu'après une autorisation par la Commission européenne que l'information produit complète (RCP) sera publiée.
Zealand a fait part le 19/12/2024 d'une Complete Response Letter de la FDA : du point de vue de l'agence, les données soumises ne démontraient pas pleinement l'efficacité et la sécurité de la posologie à commercialiser ; la FDA a recommandé une étude clinique supplémentaire. Zealand a déclaré vouloir convenir avec la FDA d'une voie vers l'autorisation. L'étude de confirmation de phase 3 EASE SBS 5 (NCT07197944, randomisée, en double aveugle, contrôlée contre placebo, environ 90 participants prévus) recrute selon le registre depuis le 11/02/2026 ; l'achèvement principal est estimé au 23/10/2028.
S'agissant d'une procédure centralisée via l'EMA, une disponibilité en Allemagne ne suivrait qu'après une décision d'autorisation de la Commission européenne ; celle-ci restait attendue à l'état d'octobre 2026. Aucun accès régulier n'existe actuellement ; tout au plus une participation à une étude clinique peut être envisagée. L'analogue du GLP-2 déjà disponible dans l'UE pour le syndrome de l'intestin court est jusqu'à présent le tédaglutide.
Réserves de sécurité et prudence
- Non autorisé : l'efficacité et la sécurité ne sont pas encore définitivement confirmées par les autorités – la FDA a demandé en 2024 une étude supplémentaire, et la Commission européenne n'avait pas encore statué à l'état d'octobre 2026.
- L'administration une fois par semaine a manqué le critère principal dans EASE-1 ; le bénéfice démontré porte sur l'administration deux fois par semaine et surtout sur la réduction du volume, non sur un arrêt complet et régulier de la nutrition parentérale.
- La FDA a expressément reproché en 2024 que la preuve concernant la posologie à commercialiser ne soit pas suffisante – un point ouvert que l'étude de confirmation EASE SBS 5 doit clarifier.
- En tant qu'agoniste du GLP-2, la substance stimule la croissance cellulaire dans la muqueuse intestinale ; pour les analogues du GLP-2, des risques attendus typiques de la classe tels que des effets prolifératifs (notamment sur les polypes/néoformations), des modifications de la vésicule biliaire et du pancréas ainsi qu'une surcharge liquidienne sont soigneusement surveillés. La survenue de ces effets dans un cas particulier ne peut être évaluée que médicalement.
- Le syndrome de l'intestin court est une maladie grave et complexe avec une nutrition parentérale vitale ; les décisions thérapeutiques relèvent impérativement de mains médicales spécialisées.
Risques de l’achat sur le marché gris
- Le glépaglutide est un médicament expérimental non autorisé : tout matériel proposé en dehors d'une étude contrôlée ou – après une éventuelle autorisation – en dehors d'une prescription médicale est une marchandise de marché gris sans contrôle de qualité officiel.
- Les offres de « research chemical » (poudre de peptide du marché gris) n'offrent aucune garantie d'identité, de pureté, de stérilité, de teneur correcte ni d'absence d'impuretés et d'endotoxines.
- Pour une maladie sous-jacente aussi grave, des auto-expérimentations avec des peptides du marché gris peuvent mettre en péril une nutrition parentérale vitale et sont hautement risquées.
- Il n'existe aucune utilisation sérieuse en dehors d'une surveillance médicale ; les sources d'approvisionnement, les voies d'approvisionnement ainsi que les instructions de dose ou d'utilisation ne sont volontairement pas mentionnées sur cette page.
Questions fréquentes
Le glépaglutide est-il la même chose qu'un stylo amaigrissant (GLP-1) ?
Non. Le glépaglutide agit sur le récepteur du GLP-2, pas sur le GLP-1. Le GLP-2 et le GLP-1 proviennent certes de la même famille hormonale, mais le GLP-2 favorise la croissance et la fonction de la muqueuse intestinale et est étudié pour le syndrome de l'intestin court – non pour la perte de poids ou la baisse de la glycémie comme le sémaglutide ou le tirzépatide.
Peut-on déjà se faire prescrire du glépaglutide ?
À l'état d'octobre 2026, non. Aux États-Unis, un avis défavorable (Complete Response Letter) de la FDA existe depuis décembre 2024. Dans l'UE, le CHMP a recommandé l'autorisation le 17/09/2026 (nom commercial Zeydovio), mais la décision finale de la Commission européenne restait attendue. Un accès n'existe actuellement, tout au plus, que par la participation à une étude clinique.
Qu'a montré l'étude EASE-1 ?
EASE-1 était une étude internationale de phase 3 menée chez 106 adultes atteints du syndrome de l'intestin court. L'administration deux fois par semaine a réduit le volume parentéral nécessaire chaque semaine après 24 semaines de façon significativement plus marquée que le placebo (p=0,0039) ; 65,7 % ont obtenu au moins une réduction de 20 % contre 38,9 % sous placebo (p=0,0243). L'administration une fois par semaine a en revanche manqué la signification statistique.
Pourquoi la FDA a-t-elle refusé le glépaglutide en 2024 ?
La FDA a conclu en décembre 2024 que les données soumises ne démontraient pas pleinement l'efficacité et la sécurité de la posologie à commercialiser, et a recommandé une étude clinique supplémentaire. Cette étude de confirmation de phase 3 (EASE SBS 5) recrute depuis février 2026. Une Complete Response Letter n'est pas un refus définitif, mais énonce des exigences pour un nouvel examen.
Pour quoi le glépaglutide est-il au juste étudié ?
Pour le syndrome de l'intestin court (SBS) chez l'adulte. L'intestin ne peut alors, après une résection étendue, absorber suffisamment de nutriments et de liquides, de sorte que les personnes concernées dépendent d'une nutrition parentérale (intraveineuse). L'objectif du glépaglutide est de favoriser l'adaptation de l'intestin restant et de réduire le besoin de soutien parentéral – non de réduire le poids.
En quoi le glépaglutide se distingue-t-il du tédaglutide et de l'apraglutide ?
Tous trois sont des analogues du GLP-2 pour le syndrome de l'intestin court. Le tédaglutide (Revestive/Gattex) est jusqu'à présent le médicament établi et autorisé de la classe. Le glépaglutide et l'apraglutide sont des candidats plus récents, à action prolongée, conçus pour une administration plus espacée ; tous deux ne sont, à l'état d'octobre 2026, pas encore autorisés régulièrement et se trouvent à un stade avancé d'examen clinique.
Sources
Sources primaires et de référence pour une lecture autonome.
- Europäische Arzneimittel-Agentur (EMA)Zeydovio (glepaglutide) – Zusammenfassung des positiven CHMP-Gutachtens
- Zealand Pharma A/S (Unternehmensmitteilung)U.S. Food and Drug Administration issues Complete Response Letter for the glepaglutide New Drug Application for the treatment of short bowel syndrome
- Zealand Pharma A/S (Unternehmensmitteilung)Zealand Pharma submits Marketing Authorization Application to the European Medicines Agency for glepaglutide in short bowel syndrome
- Jeppesen PB et al., Gastroenterology 2025;168(4):701-713.e6 (PMID 39708985)Glepaglutide, a Long-Acting Glucagon-like Peptide-2 Analogue, Reduces Parenteral Support in Patients With Short Bowel Syndrome
- ClinicalTrials.gov (NCT03690206)EASE SBS 1: Efficacy and Safety Evaluation of Glepaglutide in Treatment of Short Bowel Syndrome (Phase 3) – Studienregistrierung
- ClinicalTrials.gov (NCT07197944)EASE SBS 5: Phase-3-Studie von Glepaglutid bei SBS-IF (bestätigende Studie) – Studienregistrierung
Substances apparentées
Mentionné dans ces actualités de la recherche
Termes inconnus ? Cherchez-les dans le glossaire ou lisez les notions de base.
Ce profil est uniquement à des fins d’information et d’éducation. Il ne constitue pas un avis médical et ne contient délibérément aucune donnée de dose ou d’usage. Les décisions d’usage relèvent du médecin.